
Abastecimiento de dispositivos médicos · Guía práctica del comprador
Evaluar a los fabricantes de instrumentos quirúrgicos requiere más que comparar el tamaño del catálogo y el precio unitario. Una revisión confiable examina la identidad legal del fabricante, el sistema de calidad, el estado regulatorio específico del producto, los materiales, los controles de proceso, la trazabilidad, las muestras, el desempeño de la entrega y el soporte poscomercialización. Esta lista de verificación de 12 puntos convierte esos requisitos en un proceso repetible de selección de proveedores.
¿Cómo se evalúa a un fabricante de instrumentos quirúrgicos?
Comience con una especificación escrita de los requisitos del usuario, luego evalúe a cada candidato en cuatro etapas: revisión de documentos, discusión técnica, pruebas de muestra y, cuando el riesgo lo justifique, una auditoría remota o in situ. No apruebe a un proveedor basándose únicamente en un certificado PDF, un reclamo del sitio web o una muestra visualmente aceptable.
La mejor respuesta corta: elija el fabricante que proporcione la evidencia verificable más sólida para su dispositivo y mercado específicos; no necesariamente la empresa con la lista de productos más larga o la cotización más baja.
Defina sus requisitos antes de contactar a los proveedores
Un proveedor no puede proporcionar una cotización significativa o un paquete de cumplimiento hasta que el producto previsto esté claramente definido. Prepare un documento de requisitos conciso antes de crear una lista corta.
- Dispositivo y uso previsto: nombre del instrumento, procedimiento, estado reutilizable o de un solo uso, y si se suministra solo o como parte de un sistema de implante.
- Mercado objetivo: países de venta, clasificación de dispositivos, ruta de registro aplicable, idioma, etiquetado y requisitos del importador o representante autorizado.
- Especificaciones técnicas: dimensiones, tolerancias, calidad del material, dureza, acabado superficial, geometría de la interfaz, dibujos y métodos de prueba.
- Procesamiento: estado de limpieza, pasivación, embalaje, estado de esterilización, compatibilidad de esterilización e instrucciones de reprocesamiento validadas cuando corresponda.
- Alcance comercial: volumen previsto, pedido inicial, plazo de entrega objetivo, configuración del embalaje, etiqueta privada y documentación requerida.
Revisar de un fabricante las categorías de productos ortopédicos puede ayudar a establecer si su alcance de producción normal coincide con la compra planificada. Sin embargo, la amplitud del catálogo por sí sola no demuestra competencia para todos los dispositivos enumerados.
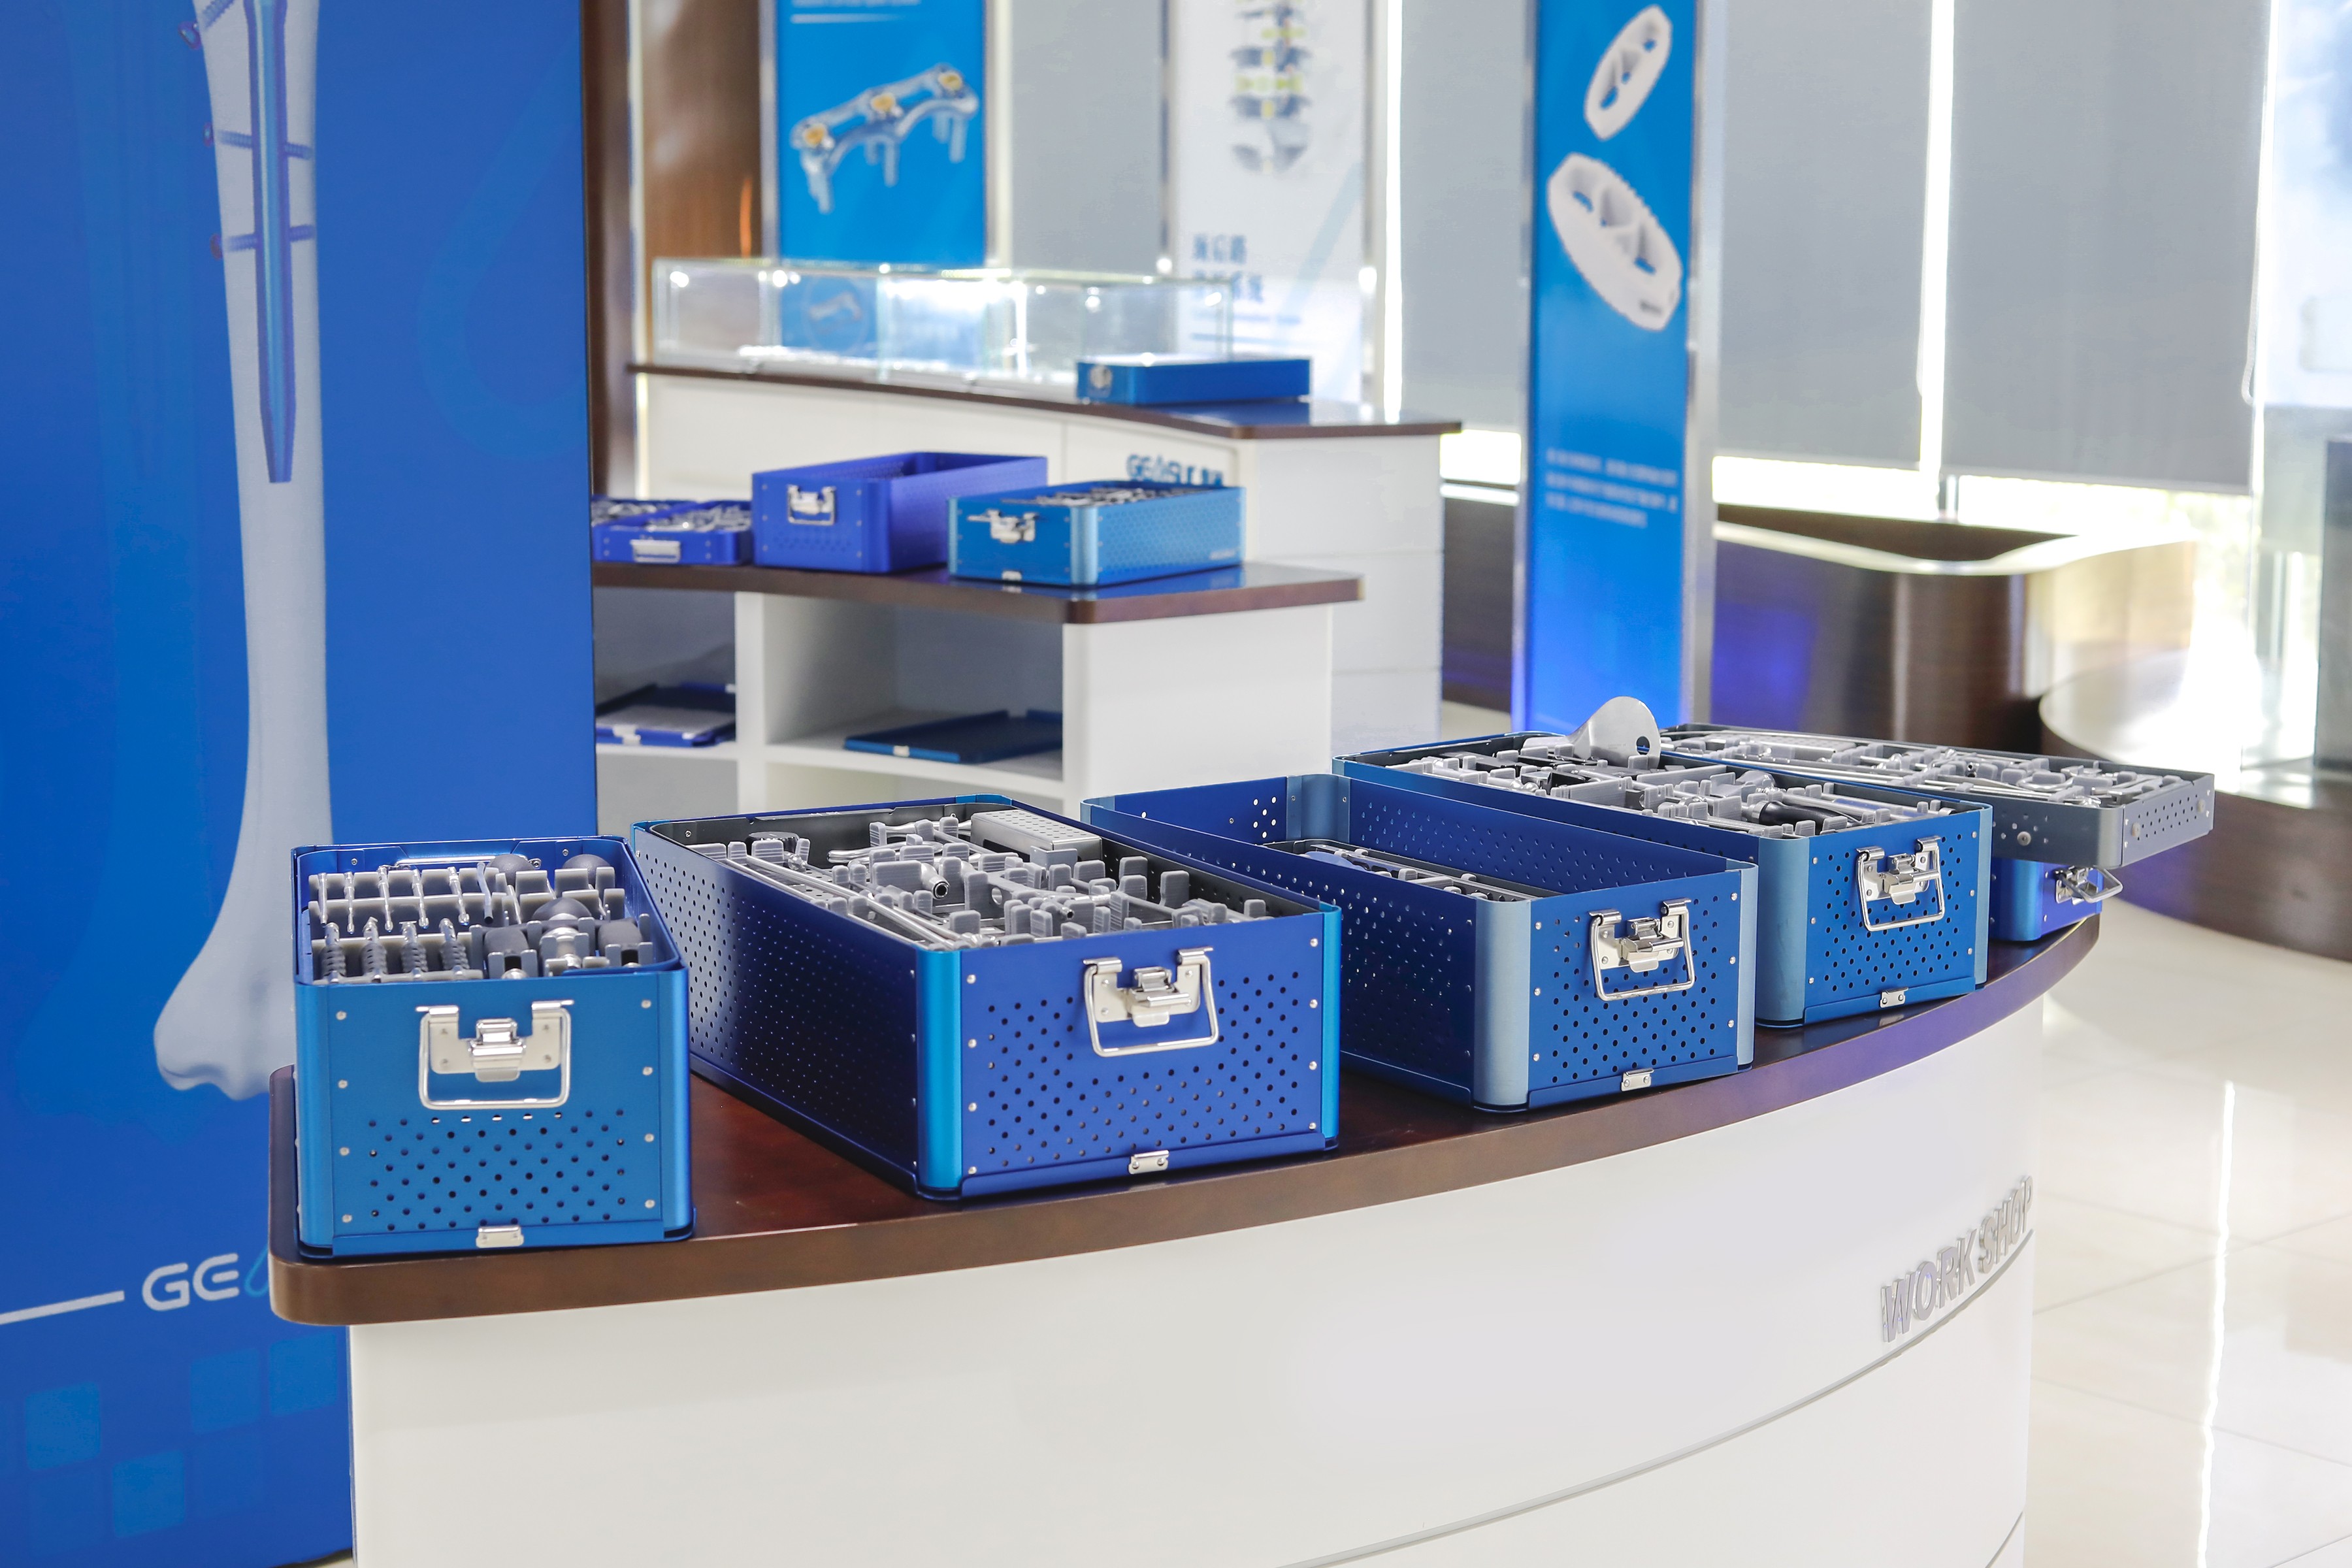
Lista de verificación de 12 puntos para fabricantes de instrumentos quirúrgicos
- Confirme las responsabilidades legales del fabricante y del sitio. Identifique quién es el propietario del diseño del dispositivo, quién fabrica cada componente, quién realiza el acabado y el empaque, y quién libera el producto terminado. Registro de direcciones y procesos críticos subcontratados.
- Verificar el sistema de gestión de calidad Solicite el certificado ISO 13485 actual y verifique el nombre de la organización, la dirección de fabricación, el alcance de la certificación, el organismo de certificación emisor, la acreditación, el estado del certificado y la fecha de vencimiento.
- Verifique la autorización de mercado específica del producto. Haga coincidir el producto, modelo, uso previsto, clasificación y fabricante legal exactos con los documentos requeridos en cada mercado de destino. El registro de la empresa no es lo mismo que la autorización o aprobación del producto.
- Revisar los controles de materiales y proveedores. Requerir especificaciones y certificados de materiales, controles de proveedores aprobados, inspección entrante, segregación de lotes y un proceso para manejar sustituciones o cambios de materiales.
- Evaluar la capacidad de fabricación Confirmar que las capacidades de mecanizado, forjado, tratamiento térmico, soldadura, pulido, pasivación, recubrimiento, ensamblaje e inspección coincidan con el producto. Determinar qué pasos se subcontratan y cómo se controlan.
- Examinar la validación y calibración de procesos. Pregunte cómo se validan los procesos especiales y cómo se calibran y mantienen los equipos de inspección, torsión, dimensiones, eléctricos y otros equipos de medición.
- Pruebe la trazabilidad y el control de documentos Seleccione un lote de muestra y solicite al fabricante que lo rastree hasta la materia prima, los registros de viajero o de ruta, las inspecciones, las no conformidades, el etiquetado, el embalaje y la aprobación de liberación.
- Evalúe el rendimiento técnico y la usabilidad. Apruebe muestras comparándolas con dibujos y criterios de casos de uso, como ajuste, alineación, agarre, rendimiento de corte, transmisión de torsión, compatibilidad de interfaz, ergonomía y procesamiento repetido.
- Revisar las responsabilidades de limpieza, embalaje y esterilización. Aclarar si los dispositivos se suministran esterilizados o no, qué parte valida la limpieza y la esterilización y qué evidencia de integridad del embalaje, vida útil, carga biológica y etiquetado se aplica.
- Evaluar controles de diseño y personalización Para trabajos OEM/ODM, revise los insumos de diseño, gestión de riesgos, dibujos, verificación, validación, propiedad intelectual, aprobación de muestras, transferencia de diseño y responsabilidades de control de cambios.
- Mida la capacidad y la confiabilidad de la entrega . Verifique el tiempo de entrega realista, las limitaciones de capacidad, la cantidad mínima de pedido, el stock de seguridad, el manejo previsto, la confirmación del pedido, la precisión del embalaje, los documentos de exportación y los planes de recuperación para detectar retrasos.
- Revisar quejas, CAPA, garantía y continuidad Confirmar el escalamiento de quejas, análisis de causa raíz, acciones correctivas y preventivas, acciones de campo o soporte de retirada, repuestos, reparaciones, términos de garantía y continuidad del negocio.
Cómo verificar las afirmaciones regulatorias y de calidad
ISO 13485 es un estándar de sistema de calidad
ISO 13485 especifica los requisitos del sistema de gestión de calidad para las organizaciones involucradas en el ciclo de vida de los dispositivos médicos. Es evidencia significativa cuando el certificado es válido y su alcance cubre la organización, el sitio y las actividades relevantes. Por sí solo, no prueba que todos los productos de un catálogo estén registrados, sean clínicamente adecuados o autorizados en su mercado.
Solicite el certificado completo en lugar de un logotipo recortado. Verifíquelo con el organismo de certificación o su base de datos pública cuando sea posible, y compare el nombre y la dirección de la empresa con cotizaciones, facturas, declaraciones, etiquetas y registros de productos.
El marcado CE debe coincidir con el dispositivo y la ruta MDR de la UE.
Para la Unión Europea, determine la clasificación del dispositivo y la ruta de evaluación de la conformidad aplicable según el Reglamento de dispositivos médicos. Revise la Declaración de conformidad de la UE y, cuando la clase requiera la participación del organismo notificado, el certificado aplicable y los detalles del organismo notificado. Confirme que la familia de productos, el fabricante legal, el UDI-DI básico cuando corresponda, el propósito previsto y el alcance del certificado coincidan.
El registro de establecimiento de la FDA no es la aprobación de la FDA
La FDA establece explícitamente que el registro de establecimientos y el listado de dispositivos no indican aprobación, autorización o autorización. Para Estados Unidos, verifique la clasificación del dispositivo y si el dispositivo exacto requiere autorización 510(k), aprobación de PMA, autorización De Novo o está exento. Verifique el registro de la base de datos relevante en lugar de confiar en una insignia de "registrado por la FDA".
| Documento o reclamación | Qué verificar | Qué no prueba por sí solo |
|---|---|---|
| Certificado ISO 13485 | Nombre legal, sitio, alcance, emisor, acreditación, estado y vencimiento. | Autorización de comercialización específica del producto o idoneidad clínica. |
| Marcado CE / Documentos UE | Identidad del dispositivo, clasificación, declaración, organismo notificado cuando corresponda y cobertura MDR. | Autorización fuera del marco europeo aplicable. |
| Registro/listado de la FDA | Datos actuales de establecimiento y listado más la ruta regulatoria aplicable del dispositivo. | Aprobación, autorización, autorización o respaldo independiente de la FDA. |
| Informe de prueba | Laboratorio acreditado cuando sea relevante, identidad de la muestra, método, criterios de aceptación, fecha y resultado. | Que cada lote de producción sea idéntico a la muestra analizada. |
| Certificado de análisis/conformidad | Datos específicos del lote, especificaciones, resultados, autoridad de liberación e identificadores rastreables. | Efectividad de todo el sistema de calidad sin registros de respaldo. |
¿Qué debe verificar durante una auditoría de fábrica o de calidad?
El riesgo determina la profundidad de la auditoría. Un instrumento estándar de bajo riesgo se puede evaluar mediante documentos, una auditoría de video en vivo y una inspección de muestras. Un nuevo conjunto de instrumentos compatible con implantes, un dispositivo estéril, un proceso crítico subcontratado o un programa de marca privada a largo plazo pueden justificar una auditoría in situ y una validación más amplia.
Una auditoría útil sigue un pedido o lote real a través de la instalación. de XC Medico La descripción general de inspección y control de calidad proporciona un ejemplo de las áreas de proceso que los compradores pueden solicitar ver.
| Área de auditoría | Pruebas a solicitar | Pregunta de ejemplo |
|---|---|---|
| Materiales entrantes | Lista de proveedores aprobados, certificado de materiales, inspección de entrada y registros de cuarentena. | ¿Cómo se vincula el lote de material con el instrumento terminado? |
| Controles de producción | Instrucciones de trabajo, registros de rutas, procesos validados, calificación de operadores e inspección en proceso. | ¿Cómo se detectan y contienen las desviaciones? |
| Medición | Estado de calibración, método de medición, capacidad del medidor y registros de inspección. | ¿Se puede medir de forma fiable la tolerancia del instrumento? |
| Producto no conforme | Segregación, autoridad de disposición, aprobación de retrabajo y registros de tendencias. | ¿Quién puede aprobar una desviación? ¿Se notifica al cliente? |
| control de cambios | Historial de revisiones, evaluación de impacto, verificación, validación y notificación al cliente. | ¿Qué cambios requieren la aprobación por escrito del comprador? |
| Trazabilidad | Registros de números de lote o de serie, viajero, etiquetado, embalaje y evidencia de liberación. | ¿Se puede rastrear un lote terminado en ambas direcciones? |
| Quejas y CAPA | Archivos de quejas, métodos de causa raíz, verificaciones de efectividad de CAPA y reglas de escalamiento. | ¿Cómo se identifican y previenen las fallas recurrentes? |
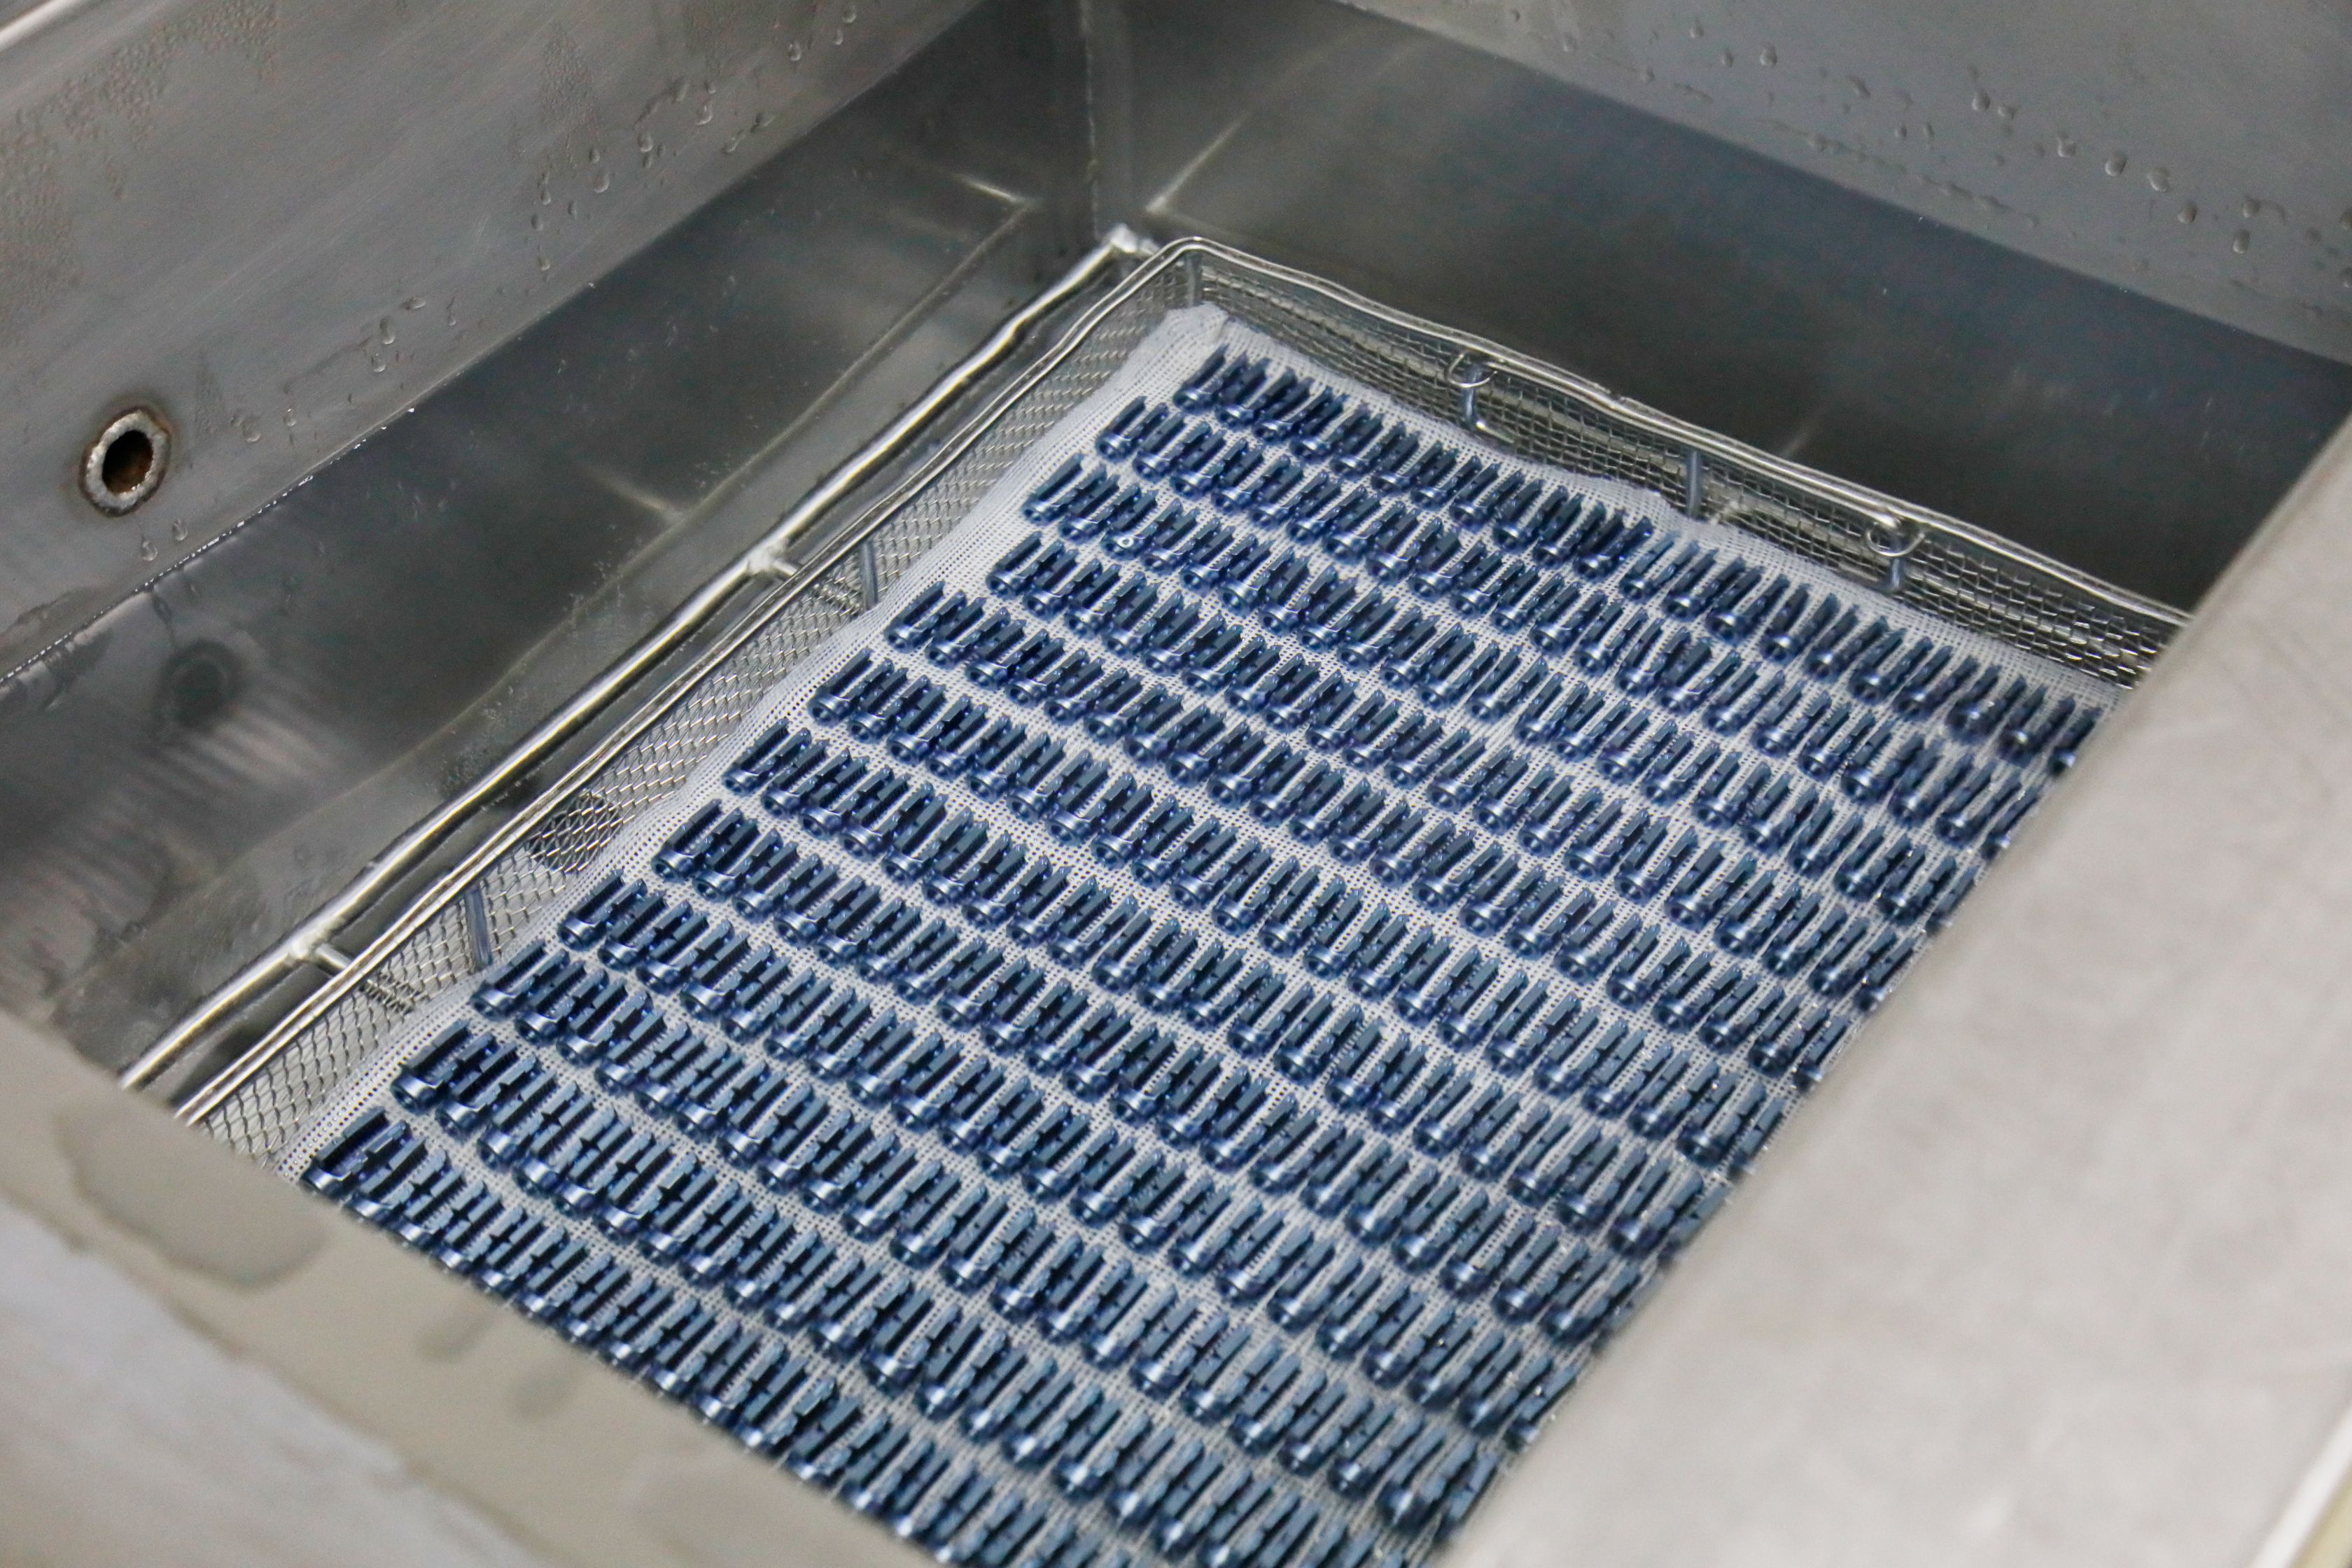
Cómo validar muestras de instrumentos quirúrgicos
Una muestra pulida no es suficiente. Cree un plan escrito de aprobación de muestras que refleje el uso previsto y el riesgo del instrumento. El fabricante y el comprador deben ponerse de acuerdo sobre los planos, el nivel de revisión, los métodos de prueba, los criterios de aceptación, la cantidad de muestras y cómo las muestras aprobadas se convierten en patrones de producción.
- Identidad: modelo, revisión de dibujo, costado, tamaño, marcas, lote y configuración de empaque.
- Dimensiones e interfaces: dimensiones críticas, piezas acopladas, compatibilidad de implantes o tornillos, desviación, alineación y tolerancias.
- Material y acabado: grado, dureza, condición de la superficie, resistencia a la corrosión cuando corresponda, pasivación, recubrimiento y limpieza.
- Función: agarre, acoplamiento del trinquete, comportamiento de corte o perforación, transmisión de par, bloqueo, desbloqueo y desgaste.
- Reprocesamiento: resistencia a los ciclos de limpieza y esterilización previstos, incluyendo juntas, lúmenes, marcas, revestimientos y mangos.
- Embalaje y etiquetado: recuento, protección, identificación, instructivos, idioma, UDI o datos del lote cuando corresponda y resiliencia al transporte.
Comprobación de repetibilidad: una vez aprobada la muestra dorada, inspeccione las muestras del primer lote de producción utilizando el mismo criterio. Esto ayuda a determinar si el fabricante puede reproducir el diseño aprobado a escala.
Evaluación de la capacidad de instrumentos OEM y personalizados
La personalización puede significar un logotipo en una bandeja existente, un mango modificado, un instrumento exclusivo para un implante o un dispositivo completamente nuevo. Estos proyectos no conllevan el mismo riesgo regulatorio o de ingeniería. Antes de compartir dibujos o muestras, defina la confidencialidad, la propiedad del diseño, el uso permitido de la propiedad intelectual de fondo, la propiedad de las herramientas y el acceso a los registros de verificación.
Para un programa personalizado o de marca privada, revise del fabricante las capacidades OEM/ODM ortopédicas y pregunte quién es el propietario de cada actividad de control de diseño. Un proveedor capaz debe traducir las necesidades de los usuarios en especificaciones controladas y cambios en los documentos, no confiar en mensajes informales o en una muestra no aprobada.
| Nivel de personalización | Alcance típico | Control mínimo necesario |
|---|---|---|
| Herrada | Logotipo, etiquetas, cartón, gráficos de bandeja e instrucciones. | Aprobación de arte, revisión de etiquetado, control de revisión y verificación del idioma de mercado. |
| Configuración | Establezca la composición, el diseño de las bandejas, los tamaños y las cantidades. | Lista de materiales aprobada, revisión de compatibilidad, verificación de recuento y lista de embalaje. |
| Modificación del producto | Dimensiones, mango, interfaz, material, acabado o función. | Evaluación de riesgos, aprobación de planos, verificación, validación cuando sea necesario y control de cambios. |
| Desarrollo de nuevos productos | Nuevo concepto o sistema de instrumentos. | Controles formales de diseño, usabilidad y gestión de riesgos, estrategia regulatoria, verificación, validación y transferencia de diseño. |
Empaque, integridad del juego y compatibilidad de esterilización
Los juegos de instrumentos fallan operativamente cuando faltan herramientas individuales, están mal etiquetadas, están dañadas durante el transporte, son incompatibles con el implante o son difíciles de identificar. Requiere una lista de embalaje controlada y un recuento final que coincida con la ubicación de la bandeja y el identificador del instrumento. Para sistemas reutilizables, evalúe el drenaje, secado, desmontaje, acceso de limpieza, peso, protección de componentes cortantes y compatibilidad con el proceso de esterilización previsto.
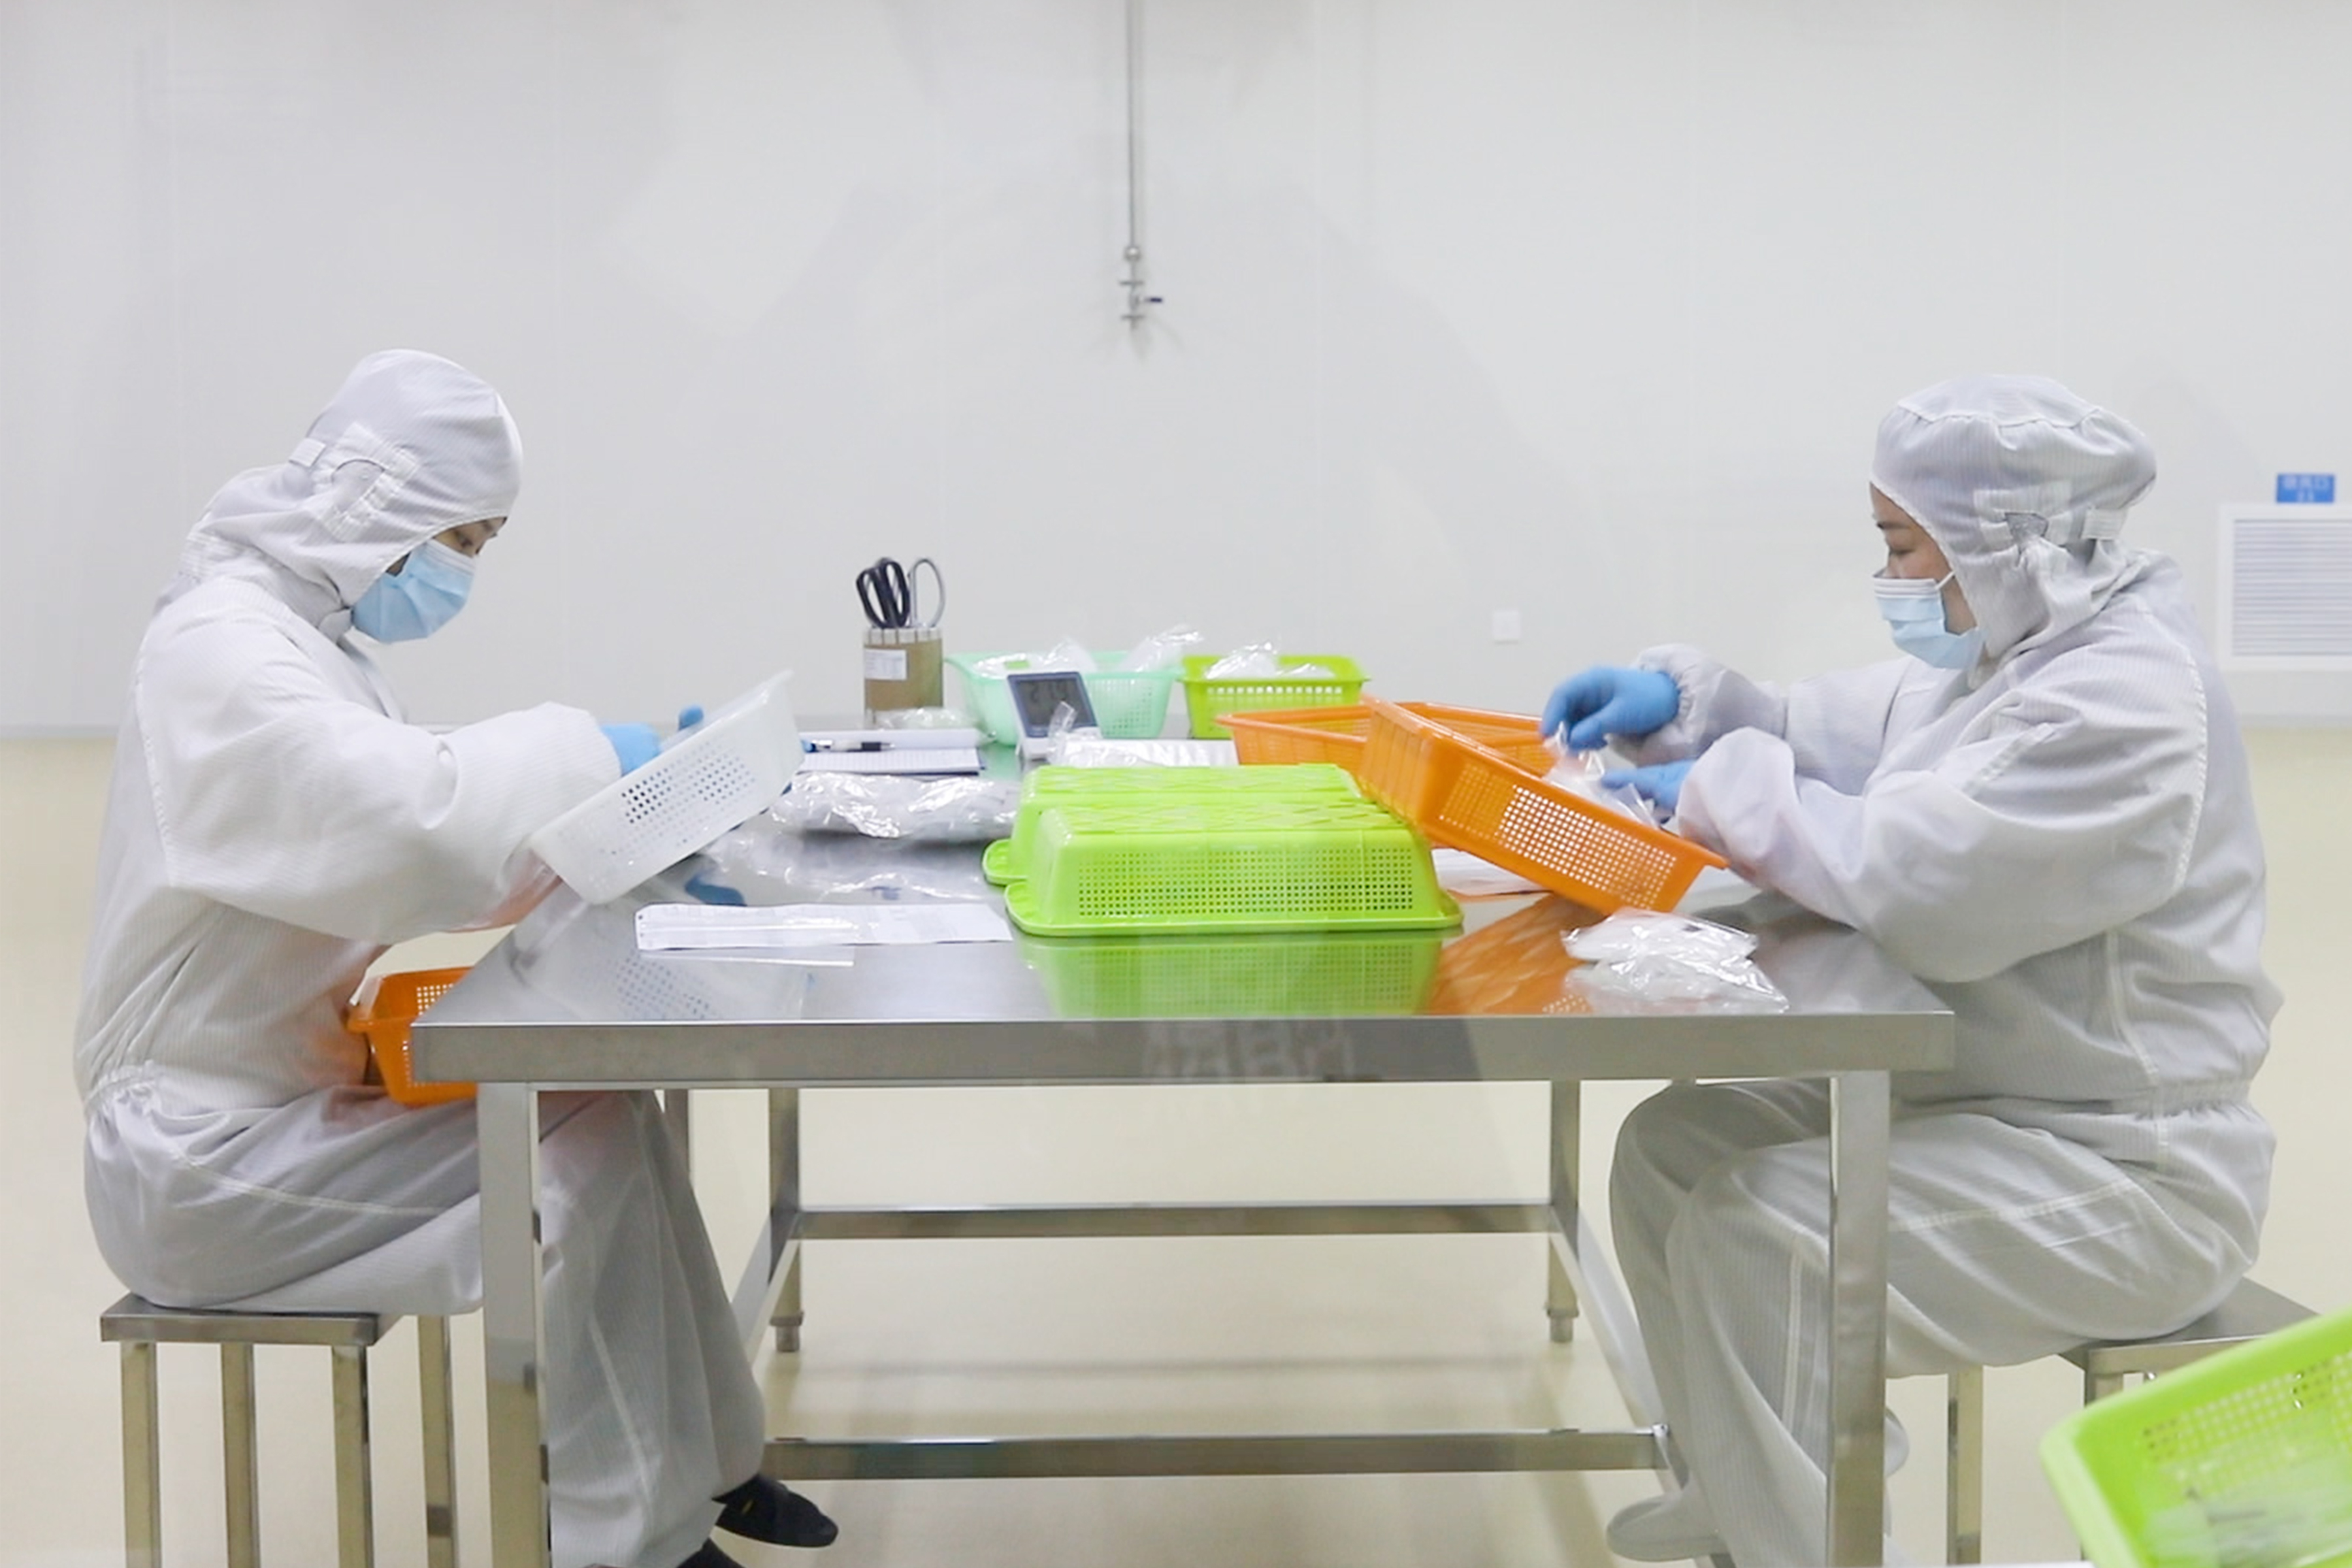
Cuando un contenedor rígido reutilizable sea parte del sistema, revise las opciones de contenedores de esterilización del fabricante junto con el método de reprocesamiento validado del centro de atención médica. No se debe suponer que un recipiente o bandeja es compatible simplemente porque los instrumentos caben físicamente en su interior.
Evaluar capacidad, entrega, servicio y costo total
Una vez cumplidos los requisitos técnicos y de calidad, comparar el plan comercial. Pregunte por capacidad normal y máxima, restricciones de materia prima, cantidad mínima de pedido, tiempo de entrega de muestras, tiempo de entrega de producción, reglas de pronóstico, Incoterms, documentación de exportación, método de embalaje y proceso de notificación de retrasos. Revise la cadena de suministro y el modelo de almacenamiento del proveedor y luego pruébelo con evidencia, como datos recientes sobre entregas a tiempo.
El costo total de propiedad incluye mucho más que el precio unitario:
- costos de calificación, registro, auditoría, pruebas y validación;
- herramientas, arte, embalaje, esterilización, flete, derechos e inventario;
- instrumentos faltantes o dañados, envíos de reemplazo urgentes e interrupción de procedimientos;
- reparabilidad, repuestos, servicio, exclusiones de garantía y manejo de quejas;
- costo y riesgo de cambiar de proveedor si el desempeño se vuelve inaceptable.
Antes de la aprobación, documente los tiempos de respuesta, la propiedad de la queja, la autorización de devolución, los informes de investigación, las rutas de reparación o reemplazo y los contactos de escalamiento. XC Medico publica su proceso actual de posventa y garantía para revisión del comprador.
Ejemplo de cuadro de mando del fabricante de instrumentos quirúrgicos
Califique cada criterio de 0 a 5, multiplíquelo por el peso sugerido y registre la evidencia revisada. Establezca barreras obligatorias de aprobación/rechazo para los requisitos legales y reglamentarios, de modo que una puntuación comercial alta no pueda compensar la falta de cumplimiento.
| Área de evaluación | Peso sugerido | Evidencia | Puerta de paso |
|---|---|---|---|
| Identidad jurídica y estatus regulatorio. | 15% | Detalles comerciales, autorización de comercialización, listado de dispositivos o autorización, según corresponda. | Obligatorio |
| Sistema de gestión de calidad | 15% | Alcance/estado de ISO 13485, resultados de auditoría, procedimientos, registros. | Obligatorio |
| Capacidad técnica y de fabricación. | 20% | Equipos, procesos, validación, operadores, controles de procesos subcontratados. | Obligatorio para el alcance |
| Calidad y rendimiento de la muestra. | 20% | Informe de inspección, pruebas funcionales, compatibilidad, evaluación de reprocesamiento. | Obligatorio |
| Trazabilidad y control de cambios | 10% | Ejercicio de rastreo de lotes, revisiones de documentos, acuerdo de notificación al cliente. | Obligatorio |
| Continuidad de entrega y suministro | 10% | Capacidad, plazo de entrega, historial de entregas, stock de seguridad, plan de contingencia. | Límite |
| Soporte de servicio y ciclo de vida | 5% | Proceso de queja/CAPA, garantía, reparación, repuestos, escalamiento. | Límite |
| Costo total y términos comerciales. | 5% | Costo de entrega, MOQ, pago, propiedad de herramientas, exclusiones de garantía. | Límite |
Mantenga el cuadro de mando completo en el archivo del proveedor, identifique las acciones abiertas y los propietarios, y establezca un intervalo de reevaluación basado en el riesgo y el desempeño. Supervise los defectos entrantes, quejas, acciones correctivas, entrega, capacidad de respuesta y cambios no autorizados después de la aprobación.
Banderas rojas de proveedores comunes
Explore el alcance de fabricación de XC Medico
Estos recursos internos pueden respaldar una revisión de capacidad estructurada. Los compradores aún deben verificar los documentos y la idoneidad del producto para su propio mercado y uso previsto.
Preguntas frecuentes
¿Cuál es la certificación más importante para un fabricante de instrumentos quirúrgicos?
No existe un certificado universal único que apruebe todos los fabricantes y productos. ISO 13485 es un importante estándar de sistema de calidad de dispositivos médicos, pero los compradores también deben verificar los requisitos reglamentarios específicos del producto para el mercado de destino y el alcance y validez del certificado.
¿El registro de la FDA significa que un instrumento quirúrgico está aprobado por la FDA?
No. El registro de establecimiento de la FDA y la lista de dispositivos no significan que la instalación o el dispositivo estén aprobados, autorizados o autorizados. Verifique la clasificación exacta del dispositivo y la ruta reglamentaria de la FDA aplicable.
¿El comprador siempre debe realizar una auditoría de fábrica in situ?
No siempre. La profundidad de la auditoría debe estar basada en el riesgo. La revisión de documentos, la evaluación de videos en vivo, muestras y evidencia de terceros pueden ser suficientes para algunas compras de menor riesgo. Los acuerdos de suministro de mayor riesgo, estériles, personalizados, críticos o de largo plazo pueden justificar una auditoría in situ.
¿Cuántas muestras se deben evaluar?
La cantidad depende del riesgo del dispositivo, la variación, el método de prueba y el tamaño del pedido. Evalúe suficientes unidades para evaluar las dimensiones y funciones críticas, luego verifique la repetibilidad nuevamente utilizando el primer lote de producción.
¿Se pueden personalizar los instrumentos quirúrgicos para una marca privada?
Sí, pero la marca, la configuración del set, la modificación de productos y el desarrollo de nuevos productos requieren diferentes niveles de documentación y control regulatorio. Defina la propiedad del diseño, la verificación, la responsabilidad del etiquetado, el control de cambios y la autorización de comercialización antes de comenzar.
¿Con qué frecuencia se debe reevaluar a un fabricante aprobado?
Establezca el intervalo según el riesgo y el rendimiento real. Los defectos, quejas, fallas en la entrega, cambios importantes, cambios de certificado o problemas de acciones correctivas pueden desencadenar una revisión o auditoría anterior.
Conclusión
Una evaluación eficaz del fabricante convierte las afirmaciones de marketing en evidencia objetiva. Defina requisitos, verifique detalles legales y reglamentarios, rastree un lote real, pruebe muestras según criterios aprobados y evalúe los controles que mantienen constante la producción futura. Un cuadro de mando documentado hace que las decisiones de los proveedores sean más fáciles de defender y proporciona una base para el seguimiento continuo del desempeño.
Referencias autorizadas
- Organización Internacional de Normalización: ISO 13485: Sistemas de gestión de calidad de dispositivos médicos.
- FDA de EE. UU.: Registro de la FDA versus aprobación, autorización o autorización del dispositivo.
- FDA de EE. UU.: Cómo estudiar y comercializar un dispositivo médico.
- Comisión Europea: Regulaciones de dispositivos médicos y obligaciones del fabricante.

